EDITORIAL NOTE
颈腰椎病医疗器械行业政策法规变化及对企业合规生产的影响
2023年以来,国家药监局密集修订医疗器械注册与生产监管细则,颈腰椎病相关器械的合规门槛明显抬升。对颈椎牵引器这类兼具物理治疗与家用属性的产品而言,注册审评尺度、临床评价路径和上市后监管都在发生变化。北京康星世纪医疗科技发展有限公司结合自身在颈椎医疗器械领域的生产实践,梳理几项关键变化,供行业同仁参考。
一、注册审评:从"能上市"到"证据链完整"
过去部分颈椎牵引仪器按第二类器械申报时,企业多依赖同类产品比对资料完成注册。新规对牵引力精度、牵引角度控制和定时保护功能的性能验证提出更细的数据要求,临床评价需提供生物力学合理性说明或真实世界数据支撑。审评逻辑已从"材料齐全"转向"证据闭环",这对企业的技术文档能力是实质性考验。
二、生产质量体系:过程控制成为核查重点
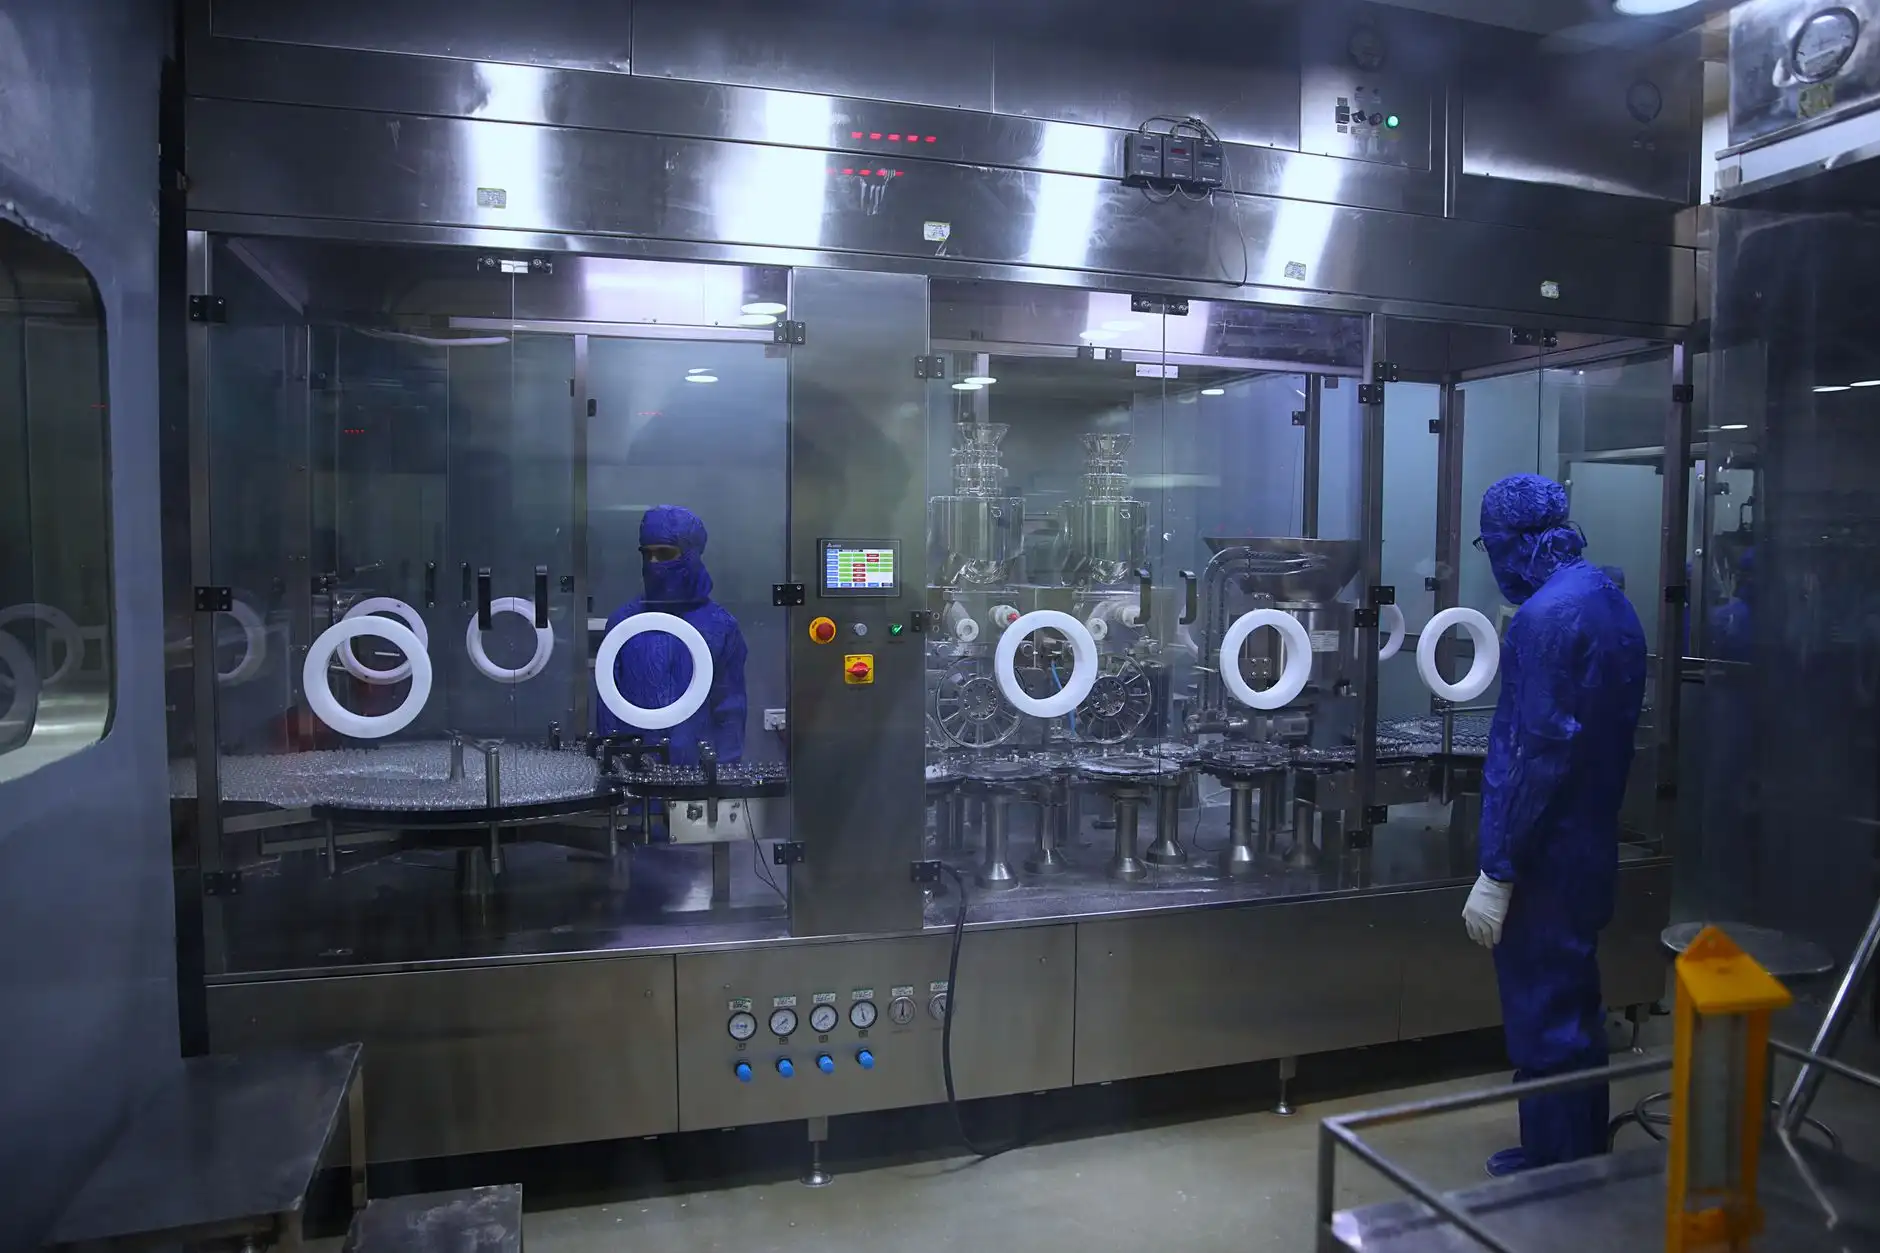
飞行检查中暴露的高频问题集中在三处:
- 关键工序未验证——牵引力传感器的校准记录缺失或周期超期;
- 供应商审核流于形式——电机、织带等外购件变更未触发再确认;
- 留样管理不规范——颈腰椎病器械批次追溯断链。
这意味着合规生产不能只盯成品检验,过程确认(IQ/OQ/PQ)必须落到每台颈椎牵引器的关键装配环节。
三、标签与说明书:家用场景的监管加码
颈椎牵引仪器大量进入家庭场景后,说明书中的禁忌症提示、单次牵引时长上限、异常情况处置被纳入重点审查。部分省份已要求家用颈椎牵引器在标签上明示"须在专业人员指导下使用"。企业若沿用旧版说明书模板,存在被责令召回的合规风险。这一变化也倒逼企业在颈椎知识科普上投入更多——帮助用户正确理解适应症边界,本身就是风险管理的一部分。
四、案例:一次注册变更的合规启示
某款颈椎牵引器因更换牵引绳材质触发注册变更,企业初期仅提交了材料性能报告,未同步更新生物相容性评价与拉力疲劳测试数据,导致补充资料两轮。最终通过补做5000次循环拉力试验及皮肤刺激性评价才完成变更。这个案例说明:供应链的任何变动,都应触发合规影响评估,而非事后补救。
政策收紧对规范企业而言并非坏事。北京康星世纪世纪医疗科技发展有限公司认为,把法规要求前置到设计输入与工艺验证阶段,比在审评环节反复补正更经济。颈椎医疗器械的竞争,正在从渠道驱动转向合规能力驱动。